AlphaFold w liczbach: 88 z 97 celów w CASP14, ale z wyraźnymi ograniczeniami
W konkursie CASP14 w 2020 roku AlphaFold 2 dał najlepszą prognozę dla 88 z 97 celów, a mediana GDT wyniosła 92,4 na 100. Dane z opisów pokazują też, gdzie program zawodzi.
- W CASP14 (listopad 2020) AlphaFold 2 dał najlepszą prognozę dla 88 z 97 celów, a mediana GDT wyniosła 92,4 na 100.
- Przy CASP13 (grudzień 2018) AlphaFold 1 wygrał z medianą 58,9 w klasie najtrudniejszych celów, przy 52,5 i 52,4 u kolejnych zespołów.
- Baza AlphaFold Protein Structure Database zawiera według stanu z 2024 roku 214 mln przewidzianych struktur, z czego 26 mln to duplikaty.
- Praca Hill i Stein z 2026 roku wskazuje na wzrost badań nad białkami bez znanej struktury o 23-32% względem białek ze strukturą.
- Model ma ograniczenia: wiele fragmentów przewiduje z niską pewnością, a AlphaFold 3 gorzej radzi sobie z przypadkami mało podobnymi do danych treningowych.
Najkrótsza odpowiedź na pytanie, co umie AlphaFold, brzmi: w 2020 roku przewidywał struktury białek z dokładnością zbliżoną do eksperymentu, ale nie dla wszystkich białek i nie zawsze z równą pewnością.
Co pokazały konkursy CASP
Konkurs CASP, uruchomiony w 1994 roku, sprawdza, jak dobrze metody obliczeniowe przewidują strukturę białka z samej sekwencji aminokwasów. Do 2016 roku w najtrudniejszych przypadkach wynik w skali GDT sięgał tylko około 40 na 100. Skala GDT mierzy podobieństwo struktury przewidzianej do wyznaczonej eksperymentalnie, a 100 oznacza pełną zgodność.
AlphaFold 1 (DeepMind, grudzień 2018, CASP13) wygrał klasyfikację ogólną. W klasie celów uznanych za najtrudniejsze, bez szablonów z podobnych białek, dał najlepszą prognozę dla 25 z 43 celów. Mediana GDT wyniosła tam 58,9, a kolejne zespoły, również oparte na uczeniu głębokim, uzyskały 52,5 i 52,4. Ogólny wynik GDT dla wszystkich celów to 68,5.
AlphaFold 2 (listopad 2020, CASP14) zrobił duży krok dalej:
- najlepsza prognoza dla 88 z 97 celów,
- mediana GDT 92,4 na 100, co według opisu jest poziomem porównywalnym z krystalografią rentgenowską,
- w 2018 roku AlphaFold 1 osiągnął ten poziom tylko w dwóch prognozach,
- 88% prognoz miało GDT_TS powyżej 80,
- w grupie najtrudniejszych celów mediana wyniosła 87.
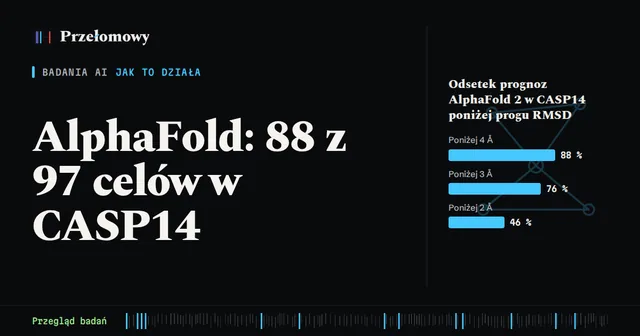
Jeśli patrzeć na odchylenie średniokwadratowe (RMSD) atomów węgla alfa, rozkład wyglądał tak:
| Poniżej 4 Å | 88 % |
|---|---|
| Poniżej 3 Å | 76 % |
| Poniżej 2 Å | 46 % |
Źródło: opis wyników CASP14 (Wikipedia: AlphaFold)
Mediana RMSD wyniosła 2,1 Å. Organizatorzy sprawdzili też model w praktyce: dali go czterem grupom eksperymentalnym, które nie mogły wyznaczyć struktury trudnych białek. We wszystkich czterech przypadkach modele AlphaFold 2 były na tyle dokładne, że pozwoliły wyznaczyć strukturę metodą podstawienia molekularnego. Jednym z celów było białko T1100 (Af1503), małe białko błonowe badane od dziesięciu lat.
Mediany z CASP13 i CASP14 dotyczą różnych zestawów celów, więc zestawienie 58,9 i 87 pokazuje skalę postępu, a nie bezpośrednie porównanie na tych samych białkach. Sam opis przytacza też głosy badaczy, że dla około jednej trzeciej prognoz dokładność AlphaFold 2 była niewystarczająca. Program nie ujawnił ponadto reguł zwijania białek, więc problem zwijania uchodzi za nierozwiązany.
Od konkursu do bazy z 214 milionami struktur
Eksperymentalne metody (krystalografia rentgenowska, mikroskopia krioelektronowa, NMR) są drogie i wolne. Przez 60 lat wyznaczono nimi struktury około 170 000 białek, przy ponad 200 milionach znanych białek. Stąd zainteresowanie prognozą obliczeniową.
- 2018AlphaFold 1 wygrywa CASP13 (grudzień)
- 2020-11AlphaFold 2 wygrywa CASP14
- 2021-07-15Praca o AlphaFold 2 w Nature, wraz z otwartym kodem
- 2021-07-22Start bazy AlphaFold Protein Structure Database (ponad 365 000 białek)
- 2022-07-28Do bazy trafiają struktury około 200 mln białek
- 2024-05-08Zapowiedź AlphaFold 3
- 2024Nagroda Nobla w dziedzinie chemii dla Hassabisa i Jumpera
- 2018: AlphaFold 1 wygrywa CASP13 (grudzień)
- 2020-11: AlphaFold 2 wygrywa CASP14
- 2021-07-15: Praca o AlphaFold 2 w Nature, wraz z otwartym kodem
- 2021-07-22: Start bazy AlphaFold Protein Structure Database (ponad 365 000 białek)
- 2022-07-28: Do bazy trafiają struktury około 200 mln białek
- 2024-05-08: Zapowiedź AlphaFold 3
- 2024: Nagroda Nobla w dziedzinie chemii dla Hassabisa i Jumpera
Przy starcie bazy w lipcu 2021 roku zawierała ona ponad 365 000 białek: niemal kompletne proteomy człowieka i 20 organizmów modelowych. W lipcu 2022 roku dodano struktury około 200 milionów białek z miliona gatunków. Według stanu z 2024 roku baza liczy 214 milionów wpisów, z czego 26 milionów to duplikaty, czyli dokładne powtórzenia sekwencji. Przewidziane struktury duplikatów mogą się istotnie różnić. Baza nie obejmuje białek krótszych niż 16 i dłuższych niż 2700 reszt aminokwasowych, choć dla człowieka są one dostępne w pełnym pliku zbiorczym.
AlphaFold 3, zapowiedziany 8 maja 2024 roku i współtworzony przez Google DeepMind i Isomorphic Labs, przewiduje także kompleksy białek z DNA, RNA oraz wybranymi ligandami i jonami. Twórcy deklarują co najmniej 50% poprawę dokładności dla oddziaływań białek z innymi cząsteczkami względem dotychczasowych metod. To liczba z komunikatu o modelu, więc traktuję ją jako deklarację autorów. Kod i wagi AlphaFold 3 udostępniono społeczności naukowej na prośbę w listopadzie 2024 roku, a publicznie w lutym 2025 roku, nadal z ograniczeniem do zastosowań niekomercyjnych.
Nagrodę Nobla w dziedzinie chemii w 2024 roku Demis Hassabis i John Jumper dostali za przewidywanie struktury białek, a drugą połowę David Baker za komputerowe projektowanie białek. Praca o AlphaFold 2 w Nature miała według stanu z listopada 2025 roku blisko 43 000 cytowań.
Czy to zmieniło pracę biologów?
Tu dane są mniej oczywiste, bo trzeba odróżnić popularność narzędzia od wpływu na kierunek badań. Ponad 40% prac o strukturach białek opublikowanych w 2023 roku w Cell, Nature i Science cytowało AlphaFold 2. Same cytowania nie oddają jednak skali użycia: w analizie około 8900 prac z korpusu PubMed Central Open Access, które wspominały AlphaFold, mniej więcej 30% nie cytowało żadnej z trzech podstawowych prac o programie.
Najciekawsze są próby oceny wpływu na kierunek badań:
- Robocza praca Ryana Hilla i Carolyn Stein z 2026 roku potraktowała lipiec 2021 (start bazy) jako eksperyment naturalny. Badania podstawowe nad białkami bez znanej struktury wzrosły o 23-32% względem białek, które struktury już miały. Autorzy nazwali to efektem „floodlight”, czyli rozszerzenia pola badań, a nie zawężenia do tego, co dobrze oświetlone („streetlight”).
- Według tych samych autorów ogólne tempo wyznaczania struktur eksperymentalnych prawie się nie zmieniło. Pod koniec okresu badanego struktury bez bliskiego krewnego o znanej budowie korzystały z prognoz AlphaFold jako szablonów w ponad 60% przypadków, wobec 15% dla struktur z takim krewnym.
- W ankiecie 427 biologów strukturalnych respondenci deklarowali, że rozwiązują nieco więcej struktur rocznie, poświęcając na to mniejszą część czasu laboratoryjnego.
- Raport Innovation Growth Lab z 2025 roku, finansowany przez Google DeepMind, ale prowadzony niezależnie, wskazał, że badacze cytujący AlphaFold 2 częściej niż grupa porównawcza zgłaszali eksperymentalne struktury do Protein Data Bank, i były one mniej podobne do znanych.
To prace robocze i preprinty, a ankieta opiera się na deklaracjach respondentów. Opisane zależności wskazują na związek w czasie, nie dowodzą wprost, że to AlphaFold spowodował zmiany. Raport Innovation Growth Lab był finansowany przez firmę, która stworzyła program.
Gdzie AlphaFold zawodzi
Z przeglądu ograniczeń wynika kilka rzeczy, które warto znać, zanim zaufasz modelowi:
- Baza AlphaFold DB zawiera modele pojedynczych łańcuchów, a nie biologicznie istotnych kompleksów. Dopiero na początku 2026 roku dodano przewidywania homo- i heterodimerów dla niektórych proteomów.
- Wiele regionów białek jest przewidywanych z niską pewnością, w tym regiony wewnętrznie nieuporządkowane.
- Model może dać topologicznie błędne wyniki, np. struktury z dowolną liczbą węzłów, bo reszty przesuwają się swobodnie, bez zachowania ciągłości łańcucha. Przytoczone badanie dotyczy wersji 2.3.2.
- Częściowo opiera się na informacji koewolucyjnej z podobnych białek, więc gorzej radzi sobie z białkami syntetycznymi lub bardzo odległymi od danych treningowych.
- AlphaFold 3 ma bardzo ograniczony zestaw kofaktorów i modyfikacji. Jego dokładność w modelowaniu białko-ligand wyraźnie spada dla przypadków mało podobnych do danych treningowych, co jest ważne przy odkrywaniu leków. Inne prace sugerują też, że model może polegać raczej na zapamiętywaniu zbioru treningowego niż na rozumieniu chemii.
Pytania i odpowiedzi
Czy AlphaFold rozwiązał problem zwijania białek?
Nie. Wyniki z CASP14 uznano za przełom w przewidywaniu struktury z sekwencji, ale program nie ujawnił mechanizmu ani reguł samego zwijania. Nawet bardzo dobra prognoza nie wyjaśnia, jak proces przebiega w komórce ani dlaczego białka czasem zwijają się błędnie.
Czy mogę korzystać z AlphaFold 3 za darmo?
Do badań niekomercyjnych tak. Serwer AlphaFold utworzono, by dać bezpłatny dostęp do AlphaFold 3 w takim zakresie, a kod i wagi są publiczne od lutego 2025 roku, nadal z ograniczeniem do zastosowań niekomercyjnych.
Czy istnieją otwarte alternatywy dla AlphaFold 3?
Tak. Wśród klonów wymieniane są Protenix firmy ByteDance (licencja Apache 2.0), OpenFold-3 z laboratorium AlQuishiego (MIT) oraz Boltz-1/2 (MIT). Jest też ESMFold z Mety, który zastępuje dopasowanie wielu sekwencji modelem językowym białek, oraz ColabFold, przyspieszający pracę AlphaFold na Google Colab.
Źródła
Piotr Olszewski
Autor Przełomowego. Codziennie czyta prace z arXiv, Nature, Science i komunikaty uczelni, a opisuje tylko te, które coś zmieniają. Każdą liczbę podaje ze źródłem.
Jak wybieram i sprawdzam prace →Widzisz błąd albo nieścisłość? Napisz - poprawię i dopiszę datę aktualizacji.